-
Vidro fundido em tanques de aço (896)
-
tanques de aço inoxidável (434)
-
A fusão ligou os tanques da cola Epoxy (652)
-
Tanques de aço galvanizado (321)
-
Telhados de alumínio da abóbada (1336)
-
Tanques de armazenamento de águas residuais (280)
-
Tanques de aço soldados (457)
-
Embarcações de pressão (426)
-
Digestor anaeróbico (202)
-
Tanques de água industriais (349)
-
Tanques de aço revestidos de vidro (180)
-
Tanques de aço aparafusados (389)
-
Tanque de armazenamento da lama (115)
-
Tanque de armazenamento do biogás (173)
-
Tanques de armazenamento de lixiviação (133)
-
Tanques de armazenamento de água agrícola (179)
-
Tanque de água de incêndio (166)
-
Silos de armazenamento de grãos (146)
-
Projetos de biogás (424)
-
Projetos do tratamento de águas residuais (1712)
-
Telhado de membrana dupla (223)
|
O que é um Reator Farmacêutico? Design GMP, Materiais e Aplicações
| Lugar de origem: | China |
| Marca: | Center Enamel |
| Certificação: | ISO 9001,CE, NSF/ANSI 61, WRAS, ISO 28765, LFGB, BSCI, ISO 45001 |
| Quantidade de ordem mínima: | 1 conjunto |
| Preço: | 2000 |
| Tempo de entrega: | 2 meses |
| Termos de pagamento: | L/C,T/T |
| Habilidade da fonte: | 200 séries/dias |
|
Informações detalhadas |
|||
Descrição do produto
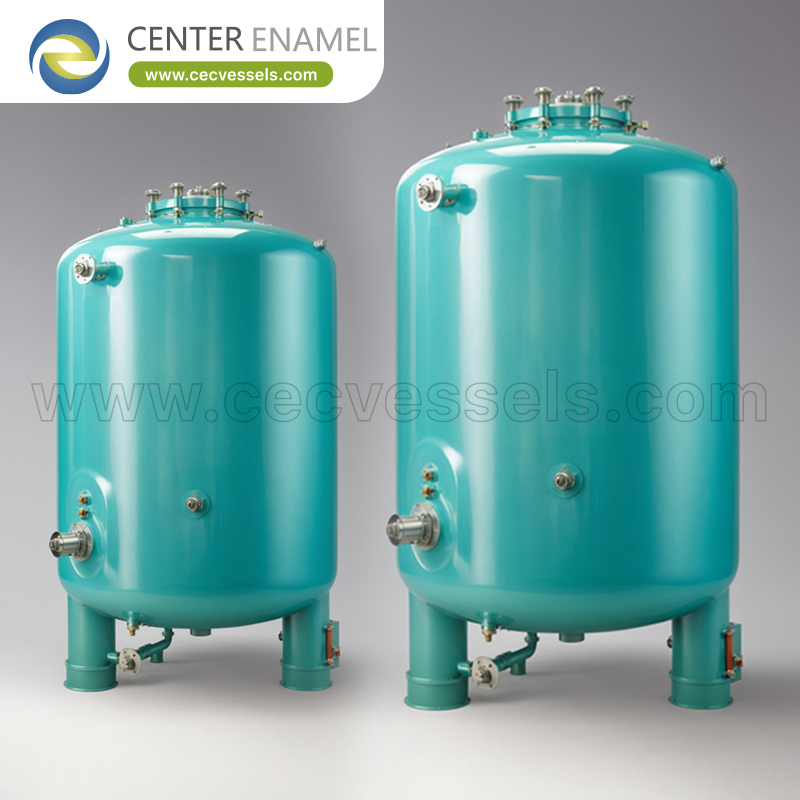
O que é um Reator Farmacêutico? Design GMP, Materiais e Aplicações
Respondendo à pergunta central: O que é um reator farmacêutico e como ele atende aos requisitos GMP e de segurança do produto? Um reator farmacêutico é um vaso compatível com cGMP para fabricação de ingredientes farmacêuticos ativos (IFAs) e biofármacos, construído segundo a ASME-BPE com superfícies de contato com o produto eletropolidas (Ra = 15; garantia estéril SAL 10-6). Opera sob 21 CFR Parte 210/211 (e para biofármacos ICH Q5A), com PAT e QbD controlando atributos críticos de qualidade e 21 CFR Parte 11 / ALCOA+ integridade de dados para registros de lote. Materiais são 316L (ou superior para etapas corrosivas), passivados conforme ASTM A967, com extratáveis/lixiviáveis avaliados conforme USP <665>. O reator é qualificado IQ/OQ/PQ e projetado de forma que toda superfície seja limpa e inspecionável.
1. Princípios GMP Fundamentais de Reatores Farmacêuticos
Reatores farmacêuticos são definidos por sistemas de qualidade, não apenas por hardware. Três pilares GMP regem o design:
- **Superfície, Limpeza e Esterilidade:** As superfícies de contato com o produto são eletropolidas para Ra = 15). Reatores assépticos atingem SAL 10-6; a carga microbiana em superfícies limpas é < 1 UFC/25 cm2, verificada por swab e meio de cultura.
- **Qualidade por Design, PAT e Integridade de Dados:** Sob ICH Q8/Q11 (QbD), o reator é projetado em torno de parâmetros críticos de processo (CPP) e atributos críticos de qualidade (CQA) controlados por PAT (Raman/NIR in-situ, gases de exaustão, biomassa). Registros de lote seguem 21 CFR Parte 11 com integridade de dados ALCOA+ (atribuível, legível, contemporâneo, original, preciso, mais completo, consistente, duradouro, disponível). Isso permite liberação em tempo real e verificação contínua do processo em vez de testes ao final do lote.
- **Compatibilidade de Materiais e Extratáveis:** 316L é o padrão; ligas superiores (904L, Hastelloy, zircônio) são usadas para etapas corrosivas de IFA. Para peças de uso único ou poliméricas, extratáveis/lixiviáveis são qualificados conforme USP <661>/<665> (e <1665>) com um limite de segurança contra a dose. Lixiviação de metal, resíduos de catalisador e arrasto de agente de limpeza são limitados pela validação de limpeza (critérios de 10 ppm / 1/1000 da dose), de modo que a contaminação cruzada entre produtos seja evitada.
2. Principais Tipos de Reatores Farmacêuticos
Reatores farmacêuticos são divididos por classe de molécula. Três tipos dominam a fabricação de IFA e biofármacos:
- **Reator de Síntese de IFA (químico):** Um STR encamisado de 316L (0,5-20 m3) para síntese de IFA de molécula pequena em várias etapas sob cGMP. Ele carrega manuseio de material contábil, inertização e rastreabilidade completa; limpo entre produtos via CIP validado até o limite de resíduo de 10 ppm. Frequentemente revestido com Hastelloy/zircônio para etapas halogenadas ou ácidas. BPCS impõe a fórmula mestre; desvios são investigados conforme o sistema de desvios.
- **Biorreator Biofarmacêutico (biológico):** Um STR de 316L/SUB (50-20.000 L) para cultura de células ou fermentação microbiana de biofármacos (mAb, vacina, proteína recombinante). ASME-BPE, CIP/SIP, kLa 50-200 h-1, controle de OD/pH, PAT para densidade celular viável e título. Variantes de uso único (50-2.000 L) reduzem a validação de limpeza. Esterilidade SAL 10-6 e segurança viral conforme ICH Q5A são projetadas.
- **Reator Estéril / Asséptico (injetável):** Um reator para IFA estéril ou formulação alimentando envase asséptico, construído segundo princípios de design 3-A/EHEDG e estéril com SIP e transferência asséptica. Superfície Ra <= 0,38 µm, sem pernas mortas, protegido por filtro HEPA/estéril. Usado onde o produto é esterilizado terminalmente ou processado assépticamente para injetáveis, com o mais alto rigor de limpeza e monitoramento.
Matriz de Comparação de Tipos de Reatores Farmacêuticos
Tipo
Superfície / Código
Esterilidade
Produto Primário
Reator de Síntese de IFA
316L, ASME-BPE, Ra 0,5
CIP validado
IFA de molécula pequena
Biorreator Biofarmacêutico
316L/SUB, BPE, SIP
SAL 10-6
mAb, vacina, proteína
Reator Estéril Asséptico
Ra 0,38, 3-A/EHEDG
Transferência asséptica
IFA injetável
Perguntas Frequentes (FAQ)
P: Qual acabamento de superfície é exigido para um reator farmacêutico GMP?
R: As superfícies de contato com o produto devem ser eletropolidas para Ra <= 0,5 µm (biofármacos tipicamente 0,25-0,38 µm) e passivadas conforme ASTM A967, com todas as soldas de penetração completa e sem frestas e todos os drenos drenáveis em 3D. Isso garante limpeza validada, previne biofilme e suporta esterilidade SAL 10-6 para serviço asséptico. A rugosidade é documentada em IQ/OQ e verificada novamente após reparos importantes.
P: Qual a diferença entre cGMP para reatores de IFA vs. biofármacos?
R: Ambos seguem 21 CFR 210/211, mas biofármacos adicionam ICH Q5A (segurança viral), controle de banco de células e rigor de processo estéril (SAL 10-6, meios de cultura) mais ASME-BPE. Reatores de IFA de molécula pequena enfatizam validação de limpeza (contaminação cruzada 10 ppm), material contábil e rastreabilidade química. Reatores de biofármacos enfatizam operação asséptica, controle de cultura de células e extratáveis de filmes de uso único.
P: Como a integridade de dados é garantida em um reator farmacêutico?
R: O DCS/historiador impõe 21 CFR Parte 11 e ALCOA+ (atribuível, legível, contemporâneo, original, preciso, completo, consistente, duradouro, disponível): assinaturas eletrônicas, trilhas de auditoria, registros de lote com carimbo de data/hora e controle de acesso. Nenhuma sobrescrita manual de dados; desvios são registrados. Isso permite que os reguladores confiem no registro eletrônico de lote para liberação e verificação contínua.
P: Quais limites de validação de limpeza se aplicam entre produtos?
R: A validação de limpeza comprova resíduo abaixo de 10 ppm do produto anterior no próximo, ou 1/1000 da dose diária mínima (o mais rigoroso), com carga microbiana < 1 UFC/25 cm2 e sem arrasto detectável de agente de limpeza. Amostras de swab e enxágue verificam isso; a receita de CIP e o design drenável em 3D tornam o limite alcançável e reproduzível entre campanhas.